尽管以PD-1/PD-L1抑制剂(αPD-1/PD-L1)为代表的免疫检查点阻断(ICB)疗法革新了多种实体瘤的治疗格局,但仍有大量患者无法从中获益。肿瘤特异性主要组织相容性复合体I类(tsMHC-I)的表达下调或缺失,导致CD8⁺ T细胞无法有效识别肿瘤抗原,是公认的ICB耐药机制之一。然而,临床观察发现,一部分tsMHC-I缺陷的肿瘤患者仍对ICB治疗有响应,其背后的机制尚不明确,构成了亟待解决的重要科学问题。
2026年3月30日,南京医科大学附属无锡市人民医院陈云等团队在《Nature Cell Biology》(IF=22.7)上联合发表题为“Reinvigorating COTL1high NK cells via GITR signalling overcomes immune checkpoint blockade resistance in tsMHC-I-impaired tumours”的研究论文。该研究揭示,在tsMHC-I缺陷(tsMHC-Iimpaired)的肿瘤中,一类高表达COTL1(COTL1high)的NK细胞亚群是介导ICB响应的关键。其机制在于αPD-L1疗法解除了PD-1/PD-L1通过SHP-1对GITR-STAT5信号的抑制,使得巨噬细胞上的GITRL能够有效激活COTL1high NK细胞。活化的NK细胞通过代谢-表观遗传轴增强免疫突触稳定性并产生IFN-γ,进而上调肿瘤细胞tsMHC-I表达,并协同增强CD8⁺ T细胞的抗肿瘤免疫。该研究不仅阐明了tsMHC-Iimpaired肿瘤中ICB响应的新机制,更提出了GITR激动剂与αPD-L1联用作为克服耐药的有效策略。
汉恒生物有幸为作者提供了CRISPR/Cas9慢病毒和Puromycin,用于构建Ifngr1和B2m基因敲除的Hep-53.4细胞株,以及B2m过表达的Hep-53.4细胞株,有力支持了该研究中关键信号通路的体内外功能验证。
下面我们一起来看看作者是如何进行探索的:
1. COTL1high NK细胞浸润水平可预测tsMHC-Ⅰ表达受损肿瘤的免疫治疗应答
为探究tsMHC-Ⅰ缺失肿瘤中ICB响应的机制,作者首先分析了三个独立医疗单位的临床样本。通过对56例治疗前肝细胞癌(HCC)样本进行多重免疫组化(mIHC)染色,发现部分tsMHC-I表达水平较低且CD8⁺ T细胞浸润较少的患者依然对αPD-1/PD-L1治疗产生响应(图1a,b)。随后,对公共数据库(GO30140和IMbrave150)中289例接受过治疗(阿替利珠单抗±贝伐珠单抗)的肿瘤的RNA-seq数据进行反卷积分析,结果有26.2%的tsMHC-Iimpaired 患者仍能响应ICB,且其中存在显著的NK细胞富集(图1c,d)。在独立的临床队列中,响应者肿瘤内NK细胞的密度显著高于非响应者(图1e, f)。体内功能实验也证实,在tsMHC-Iimpaired的原位肝癌模型中,清除NK细胞不仅加速肿瘤生长,还完全消除了αPD-L1的治疗效果(图1g, h),这凸显了NK细胞在tsMHC-Iimpaired情况下作为抗肿瘤免疫的关键地位。为寻找关键的NK细胞亚群,作者对来自4例未经治疗且异质性tsMHC-I表达的HCC患者的NK细胞进行了scRNA-seq,从中鉴定出6种不同状态的NK细胞(图1i)。其中,一个高表达COTL1(COTL1high)的NK细胞亚群在tsMHC-Iimpaired肿瘤中显著富集,同时表达组织驻留标志物(ITGA1, ITGAE, ZNF683, CXCR6)和适应性NK细胞标志物(KLRC2, CD52, IL32)(图1j,k)。空间转录组和mIHC分析进一步证实,在tsMHC-Iimpaired肿瘤的响应者中,COTL1+CD56+ NK细胞的浸润显著增加(图1l-n)。这些结果表明,COTL1high NK细胞是tsMHC-Iimpaired HCC中与ICB疗效密切相关的关键细胞群。
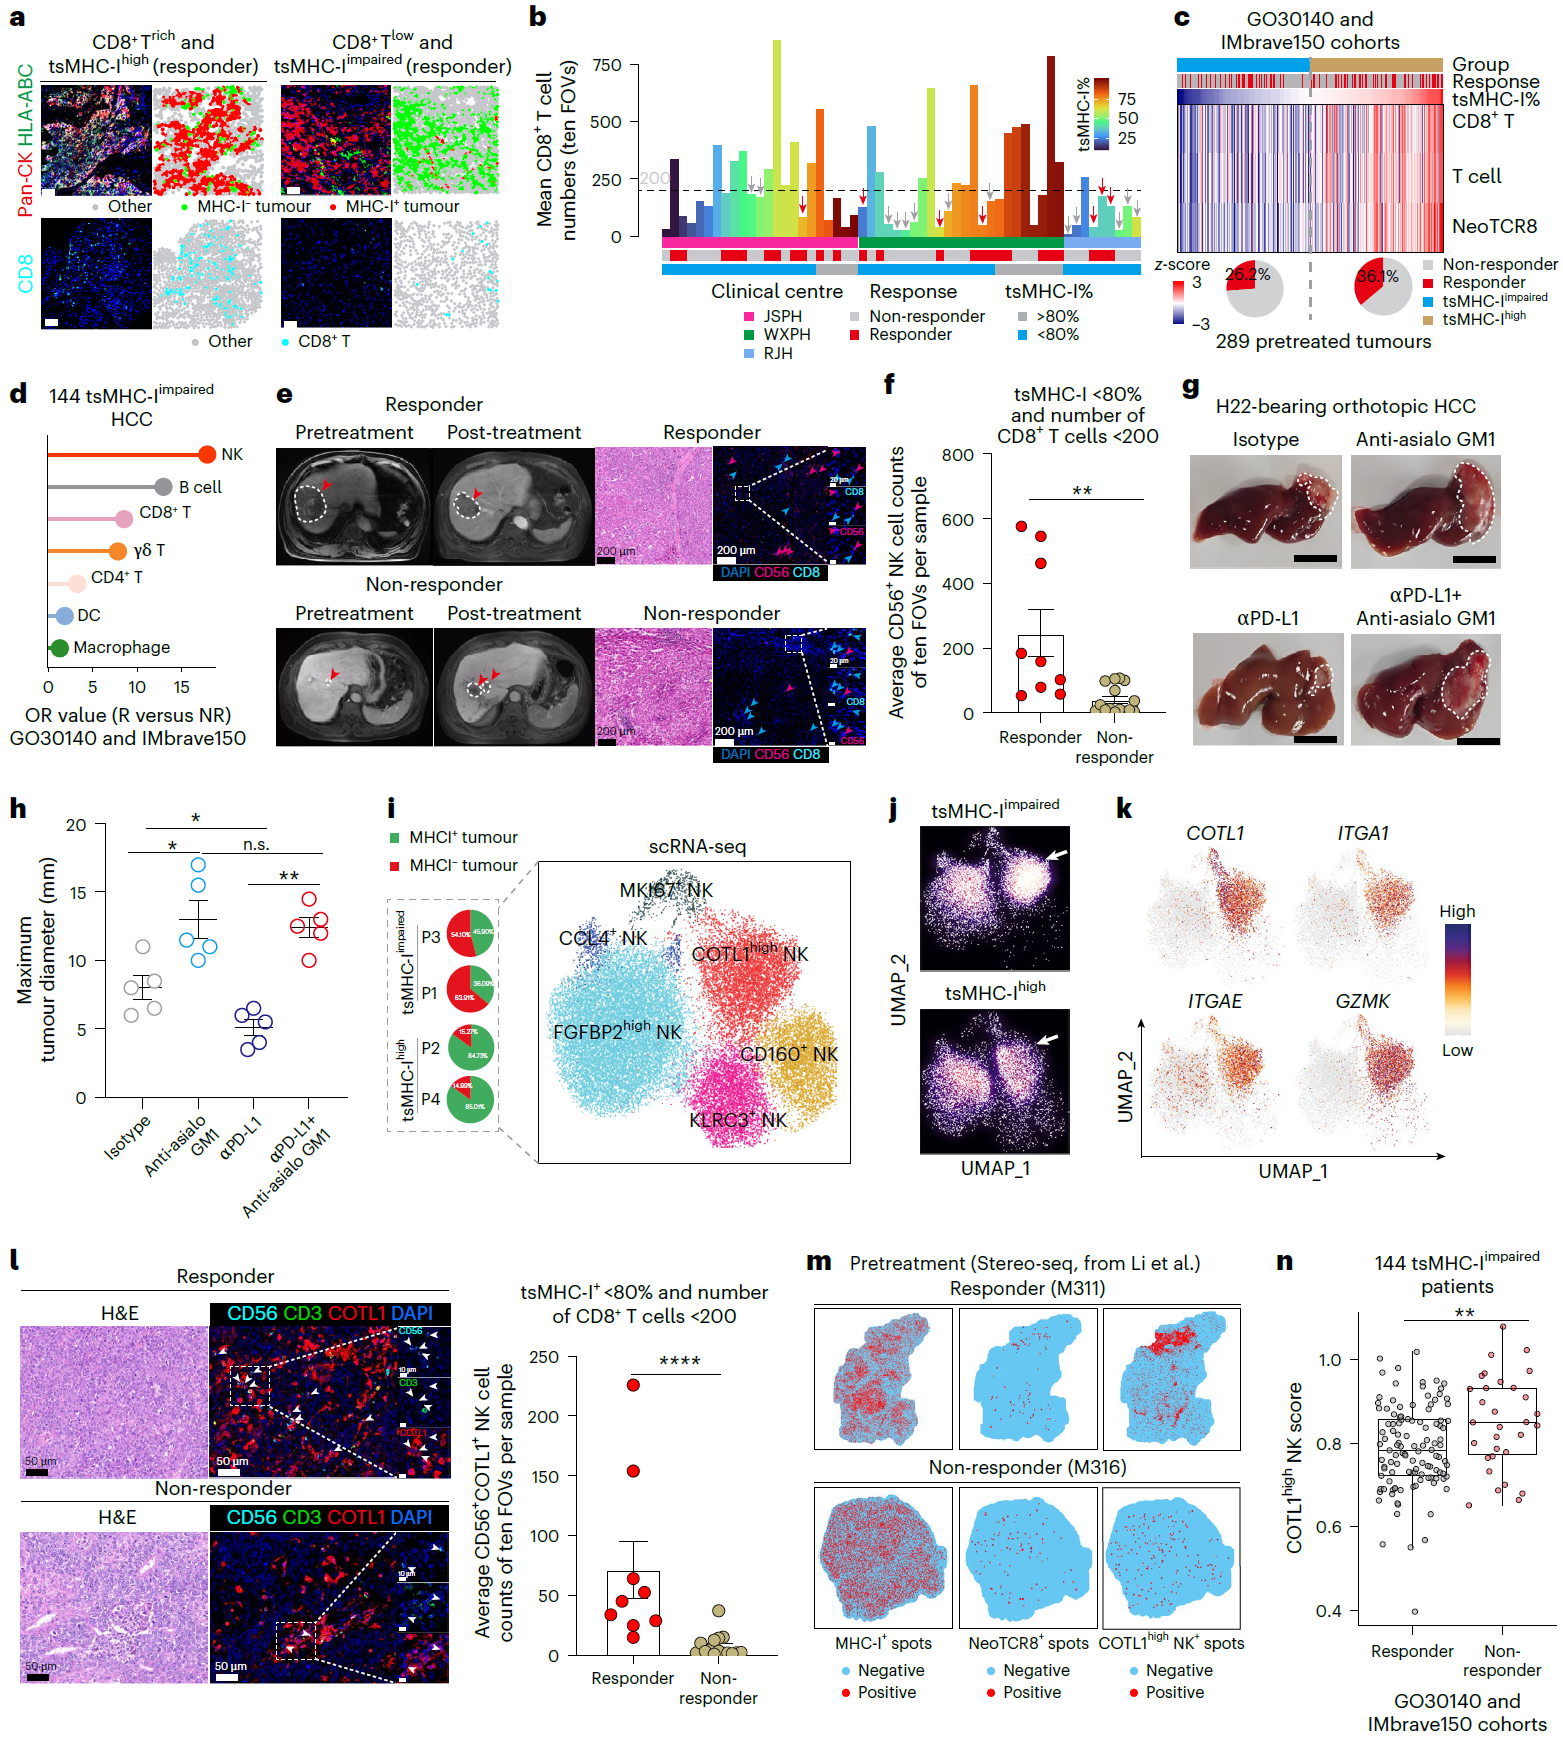
图1. 预先存在的COTL1high NK细胞与肿瘤tsMHC-I表达受损及CD8+ T细胞浸润的免疫治疗疗效相关
2. 肿瘤浸润性COTL1high NK细胞同时呈现活化与功能失调状态
对肿瘤浸润的COTL1high NK细胞在转录水平和蛋白水平进行分析,发现该细胞亚群既表达功能障碍相关标志物,同时还表达效应或活化相关基因,呈现一种独特的活化-功能失调共存的转录状态(图2a-j)。重要的是,经αPD-1治疗后,响应者中COTL1high NK细胞的IFN-γ特征评分显著升高,并伴随IFN-γ通路活性和MHC-I基因表达的上调(图2i-l)。该结果通过mIHC及空间转录组学在组织水平进一步得到验证,即仅在响应者中观察到ICB治疗后tsMHC-I表达增加以及COTL1high NK细胞和CD8⁺ T细胞的双重浸润(图2m,n)。这些数据表明,COTL1high NK细胞驱动IFN-γ介导的tsMHC-I上调,从而促进适应性抗肿瘤免疫应答。
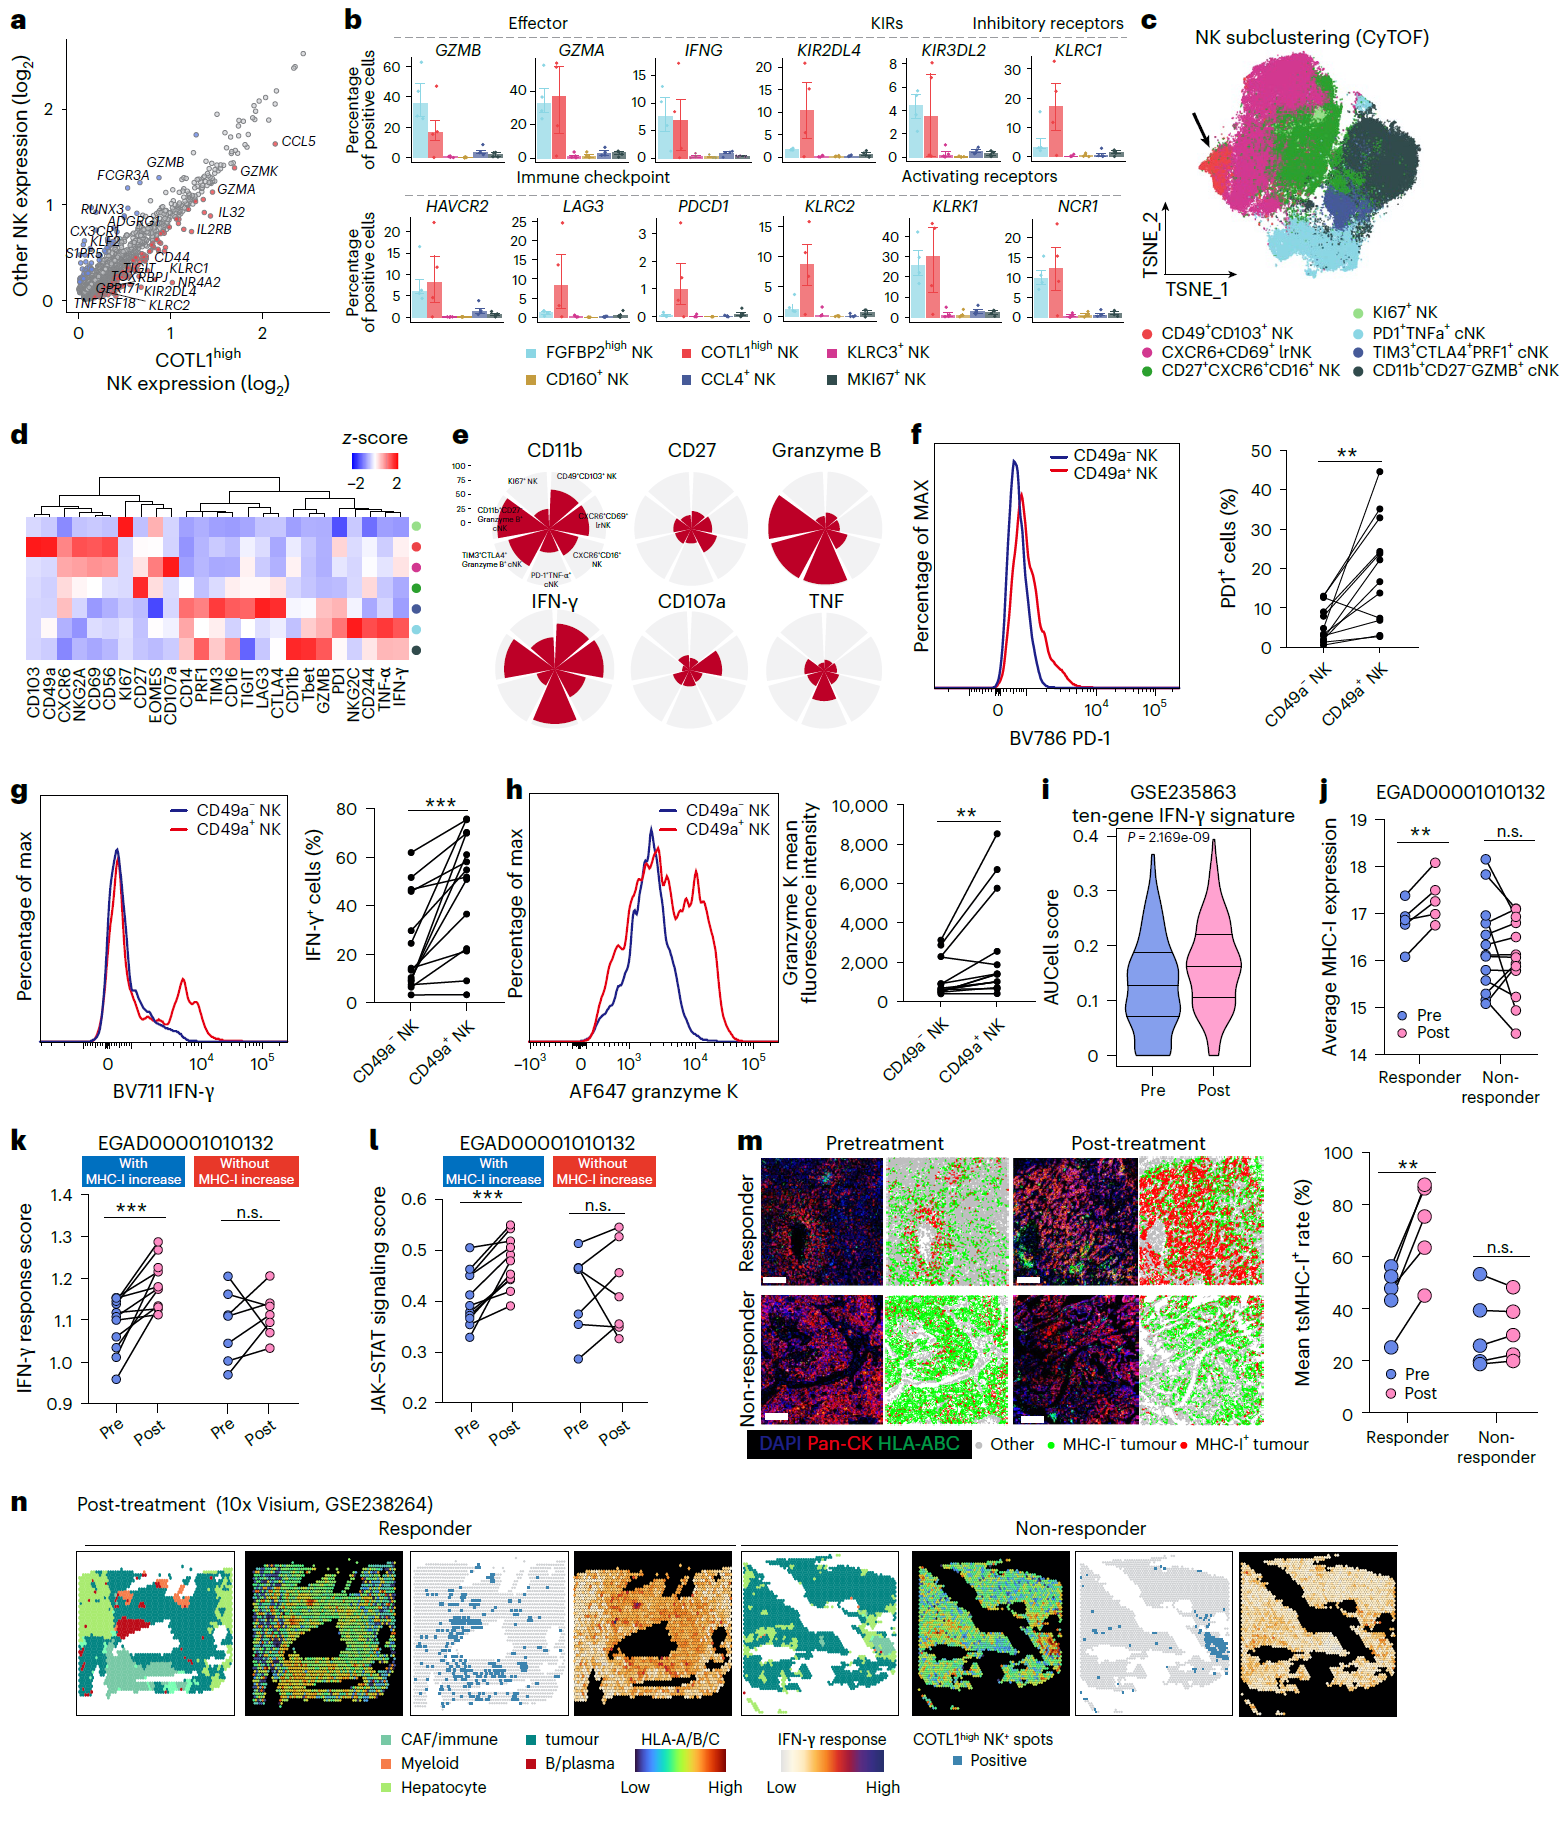
图2. HCC肿瘤中COTL1high NK细胞群体的表型
3. PD-l/PD-L1阻断可促进COTL1high NK细胞产生IFN-γ,从而上调tsMHC-Ⅰ的表达
已有的研究指出Zfp683缺失会导致肝脏驻留CD49a+ NK细胞及组织驻留记忆T细胞选择性丢失。本研究发现,在肝脏中,Zfp683+ NK细胞与CD49a+ NK细胞共定位(图3a)。随后,作者构建了携带原位Hep-53.4肿瘤(对αPD-L1治疗具有耐药性)的Zfp683-/-小鼠模型(图3b)。结果显示,Zfp683缺失加速了肿瘤的生长,并完全消除了αPD-L1的抗肿瘤疗效,阻断了αPD-L1诱导的CD8+ T细胞效应功能增强和肿瘤MHC-I的上调(图3c-f)。但在αPD-L1治疗前,Zfp683缺失并未改变CD4+或CD8+ T细胞的比例或效应功能(图3d,e)。为进一步验证其中的机制,作者向小鼠接种敲除Ifngr1的Hep-53.4细胞,结果显示,肿瘤中IFN-γR的缺失显著削弱了αPD-L1的治疗效果,且未能提升tsMHC-I的表达水平、无法恢复CD8+ T细胞的浸润或增强其效应功能(图3g-l)。这些发现表明,在PD-1/PD-L1阻断过程中,源自COTL1high NK细胞的IFN-γ对于增强tsMHC-I表达及维持CD8+ T细胞功能具有关键作用。
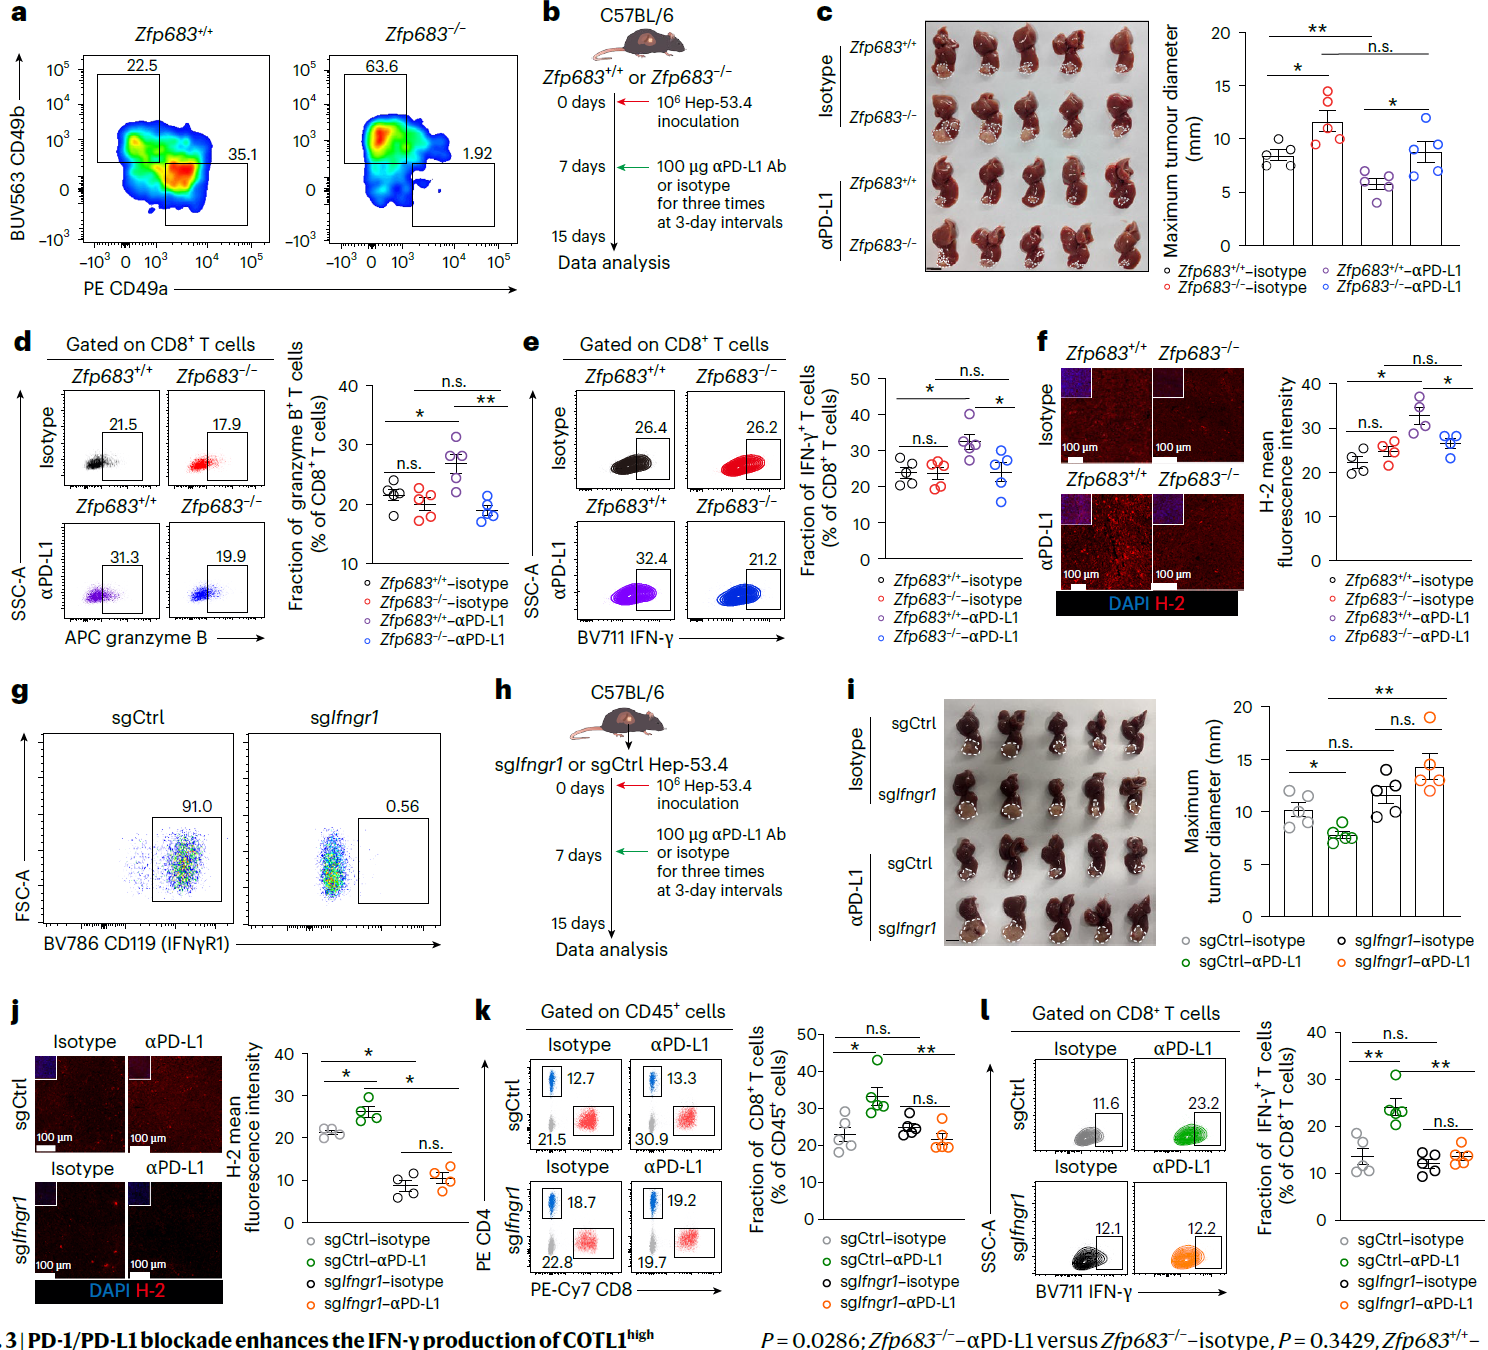
图3. PD-1/PD-L1阻断可增强COTL1high NK细胞的IFN-γ产生,从而驱动tsMHC-I表达的上调
4. αPD-1/PD-L1治疗消除了COTL1high NK细胞中GITRL-GITR轴对IFN-γ产生的抑制
接下来,作者探究了COTL1high NK细胞是如何在HCC微环境中被激活和维持的。通过细胞间相互作用分析和空间共定位验证,发现肿瘤相关巨噬细胞是与COTL1high NK细胞互作最密切的细胞类型(图4a,b)。在机制上,通过细胞共培养及基因敲低等方法,发现巨噬细胞表面的GITRL与COTL1high NK细胞表面的GITR(由TNFRSF18编码)的结合是诱导NK细胞产生IFN-γ的关键共刺激信号,而PD-1/PD-L1结合则发挥负调控作用(图4c-k)。功能实验进一步证实,在PD-L1阻断条件下,与PD-L1⁺ 巨噬细胞共培养的COTL1high NK细胞能够显著增强CD8⁺ T细胞的颗粒酶B表达,而中和IFN-γ则可减弱该效应(图4l)。临床数据亦显示,这两种细胞的空间共定位与患者生存获益显著相关(图4m-o),凸显了该轴在tsMHC-Iimpaired 肿瘤中的重要临床价值。因此,PD-1/PD-L1阻断激活了GITRL-GITR回路,从而增强了COTL1high NK细胞的功能并促进了下游CD8+ T细胞的活性。
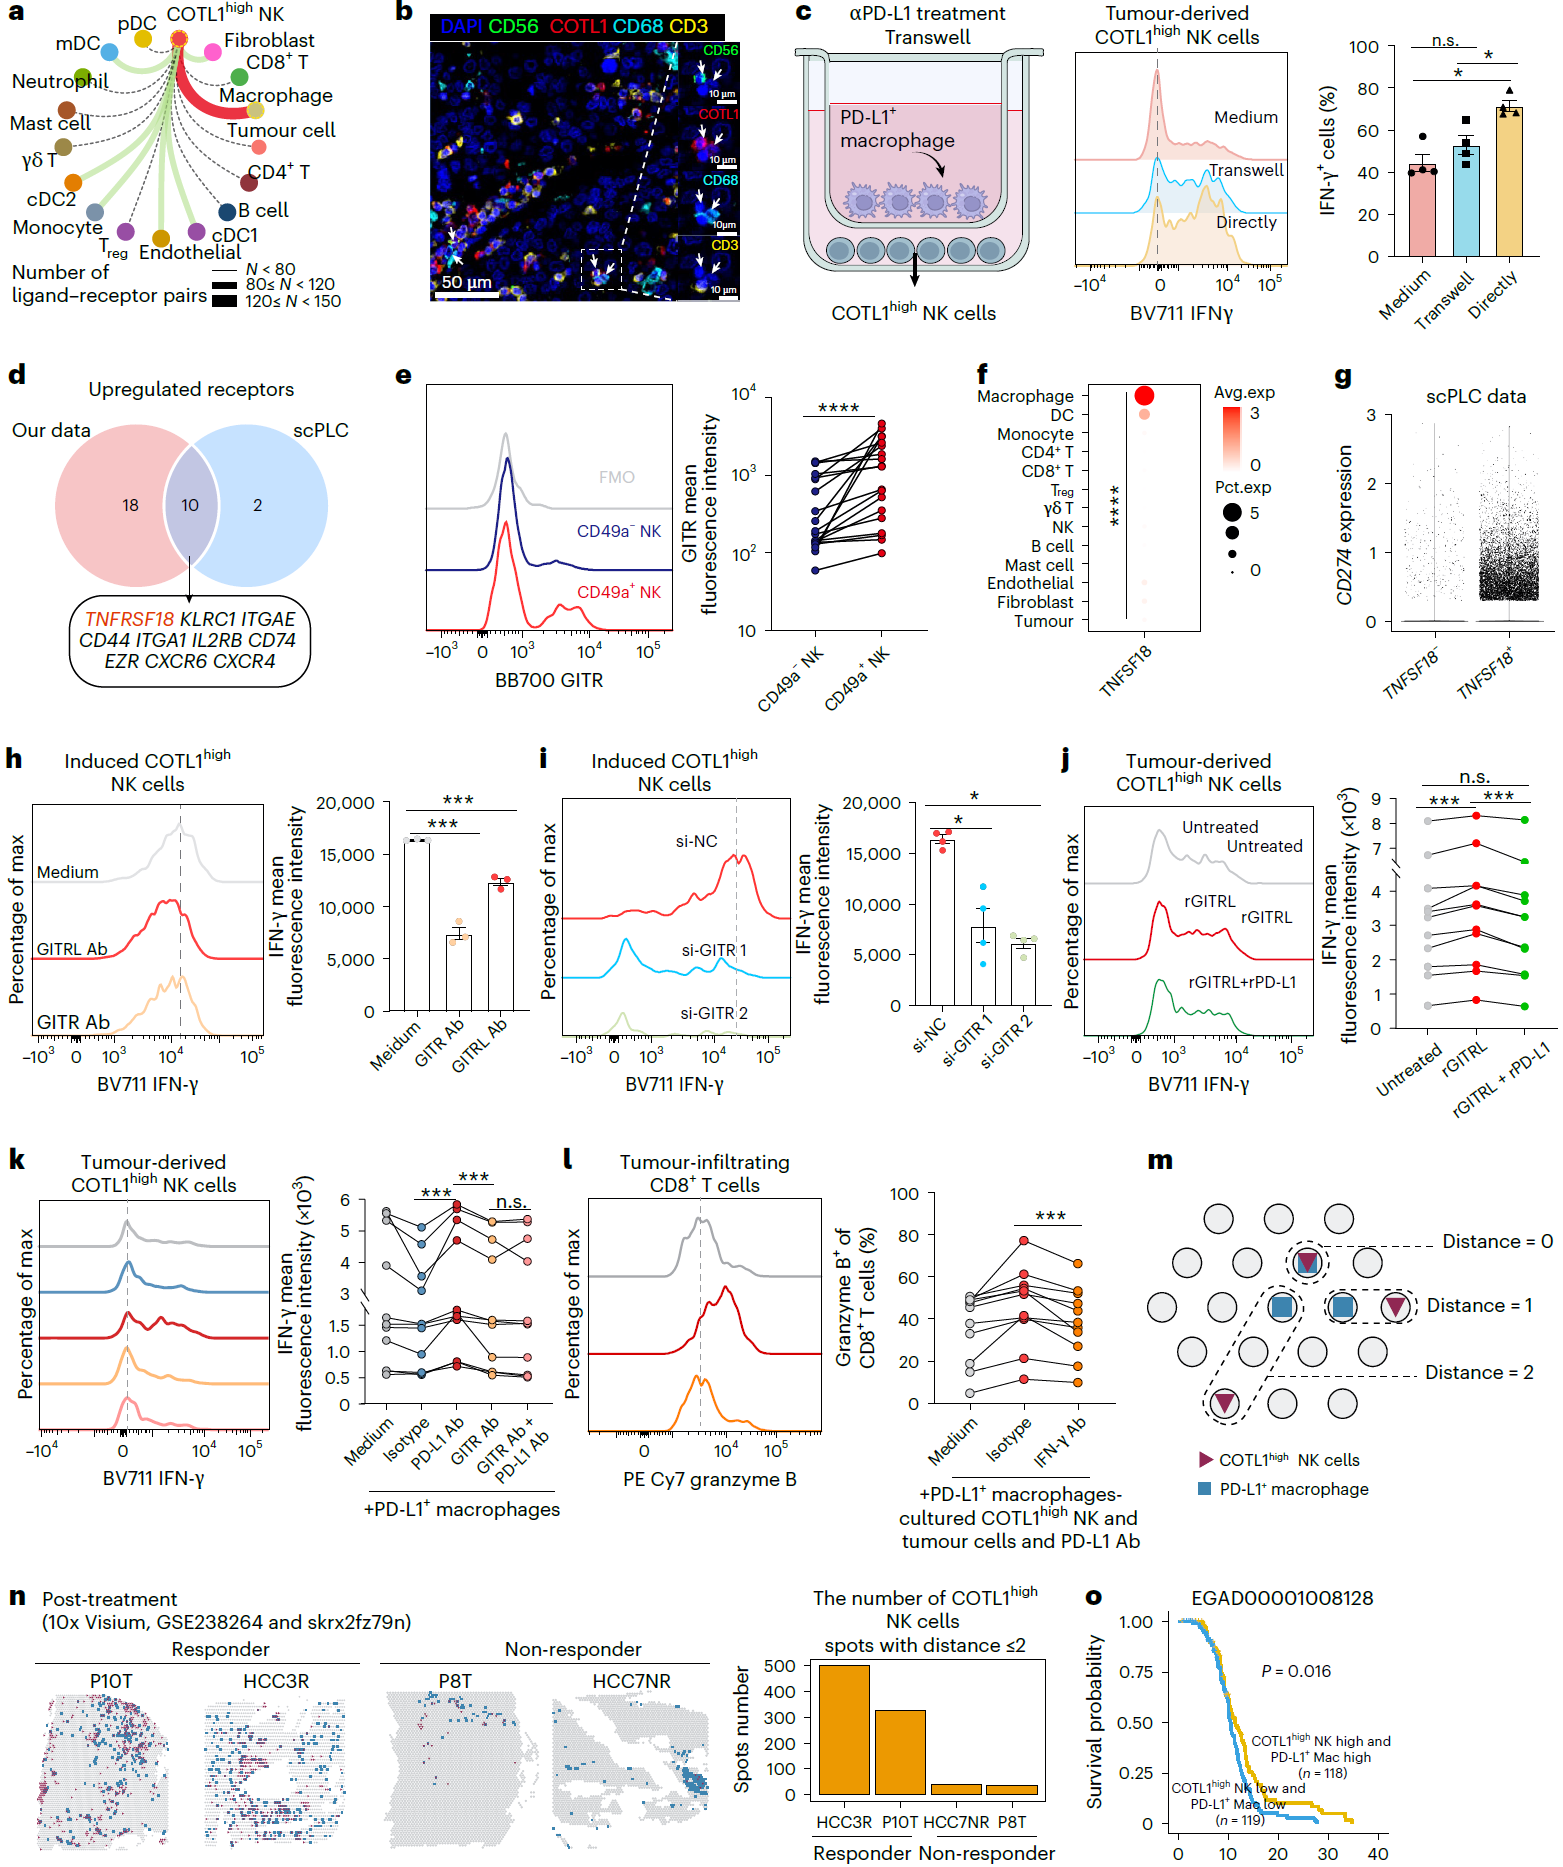
图4. PD-L1阻断增强COTL1high NK细胞经GITRL-GITR轴介导的IFN-γ产生
5. αPD-1/PD-L1增强的GITRL–GITR轴在COTL1high NK细胞与PD-L1+巨噬细胞之间诱导正反馈环路
在明确GITRL-GITR轴是激活COTL1high NK细胞的上游信号后,作者进一步解析了其下游的分子调控网络。首先,透射电镜与免疫荧光成像显示,COTL1high NK细胞与PD-L1⁺ 巨噬细胞接触后,在免疫突触界面发生显著的F-actin聚合与膜突起延伸,而敲低COTL1则严重损害突触形成(图5a-c),表明COTL1介导的细胞骨架重塑是稳定免疫突触的结构基础。随后,通过CUT&RUN、ATAC-seq及SCENIC等多组学联合分析,作者鉴定出转录因子RBPJ在COTL1high NK细胞中高度富集且结合活性增强,并能直接靶向结合IFNG和COTL1的启动子区,双荧光素酶报告基因实验进一步证实了其转录激活作用(图5d-f, i)。值得注意的是,GITR激动剂可显著增强RBPJ在靶基因启动子区的结合,且GITR水平与RBPJ表达呈正相关(图5g,h)。在代谢层面,GITR激活通过STAT5信号增强线粒体氧化磷酸化,提高乙酰辅酶A生成,进而驱动RBPJ启动子区H3K27ac修饰增强(图5j-q)。最终,RBPJ转录活性的上调又增强COTL1和IFN-γ的产生,形成“突触稳定—效应增强”的正反馈回路。与此同时,PD-1/PD-L1结合可通过招募SHP-1抑制STAT5磷酸化,而PD-L1阻断则解除这一“刹车”效应(图5r,s)。
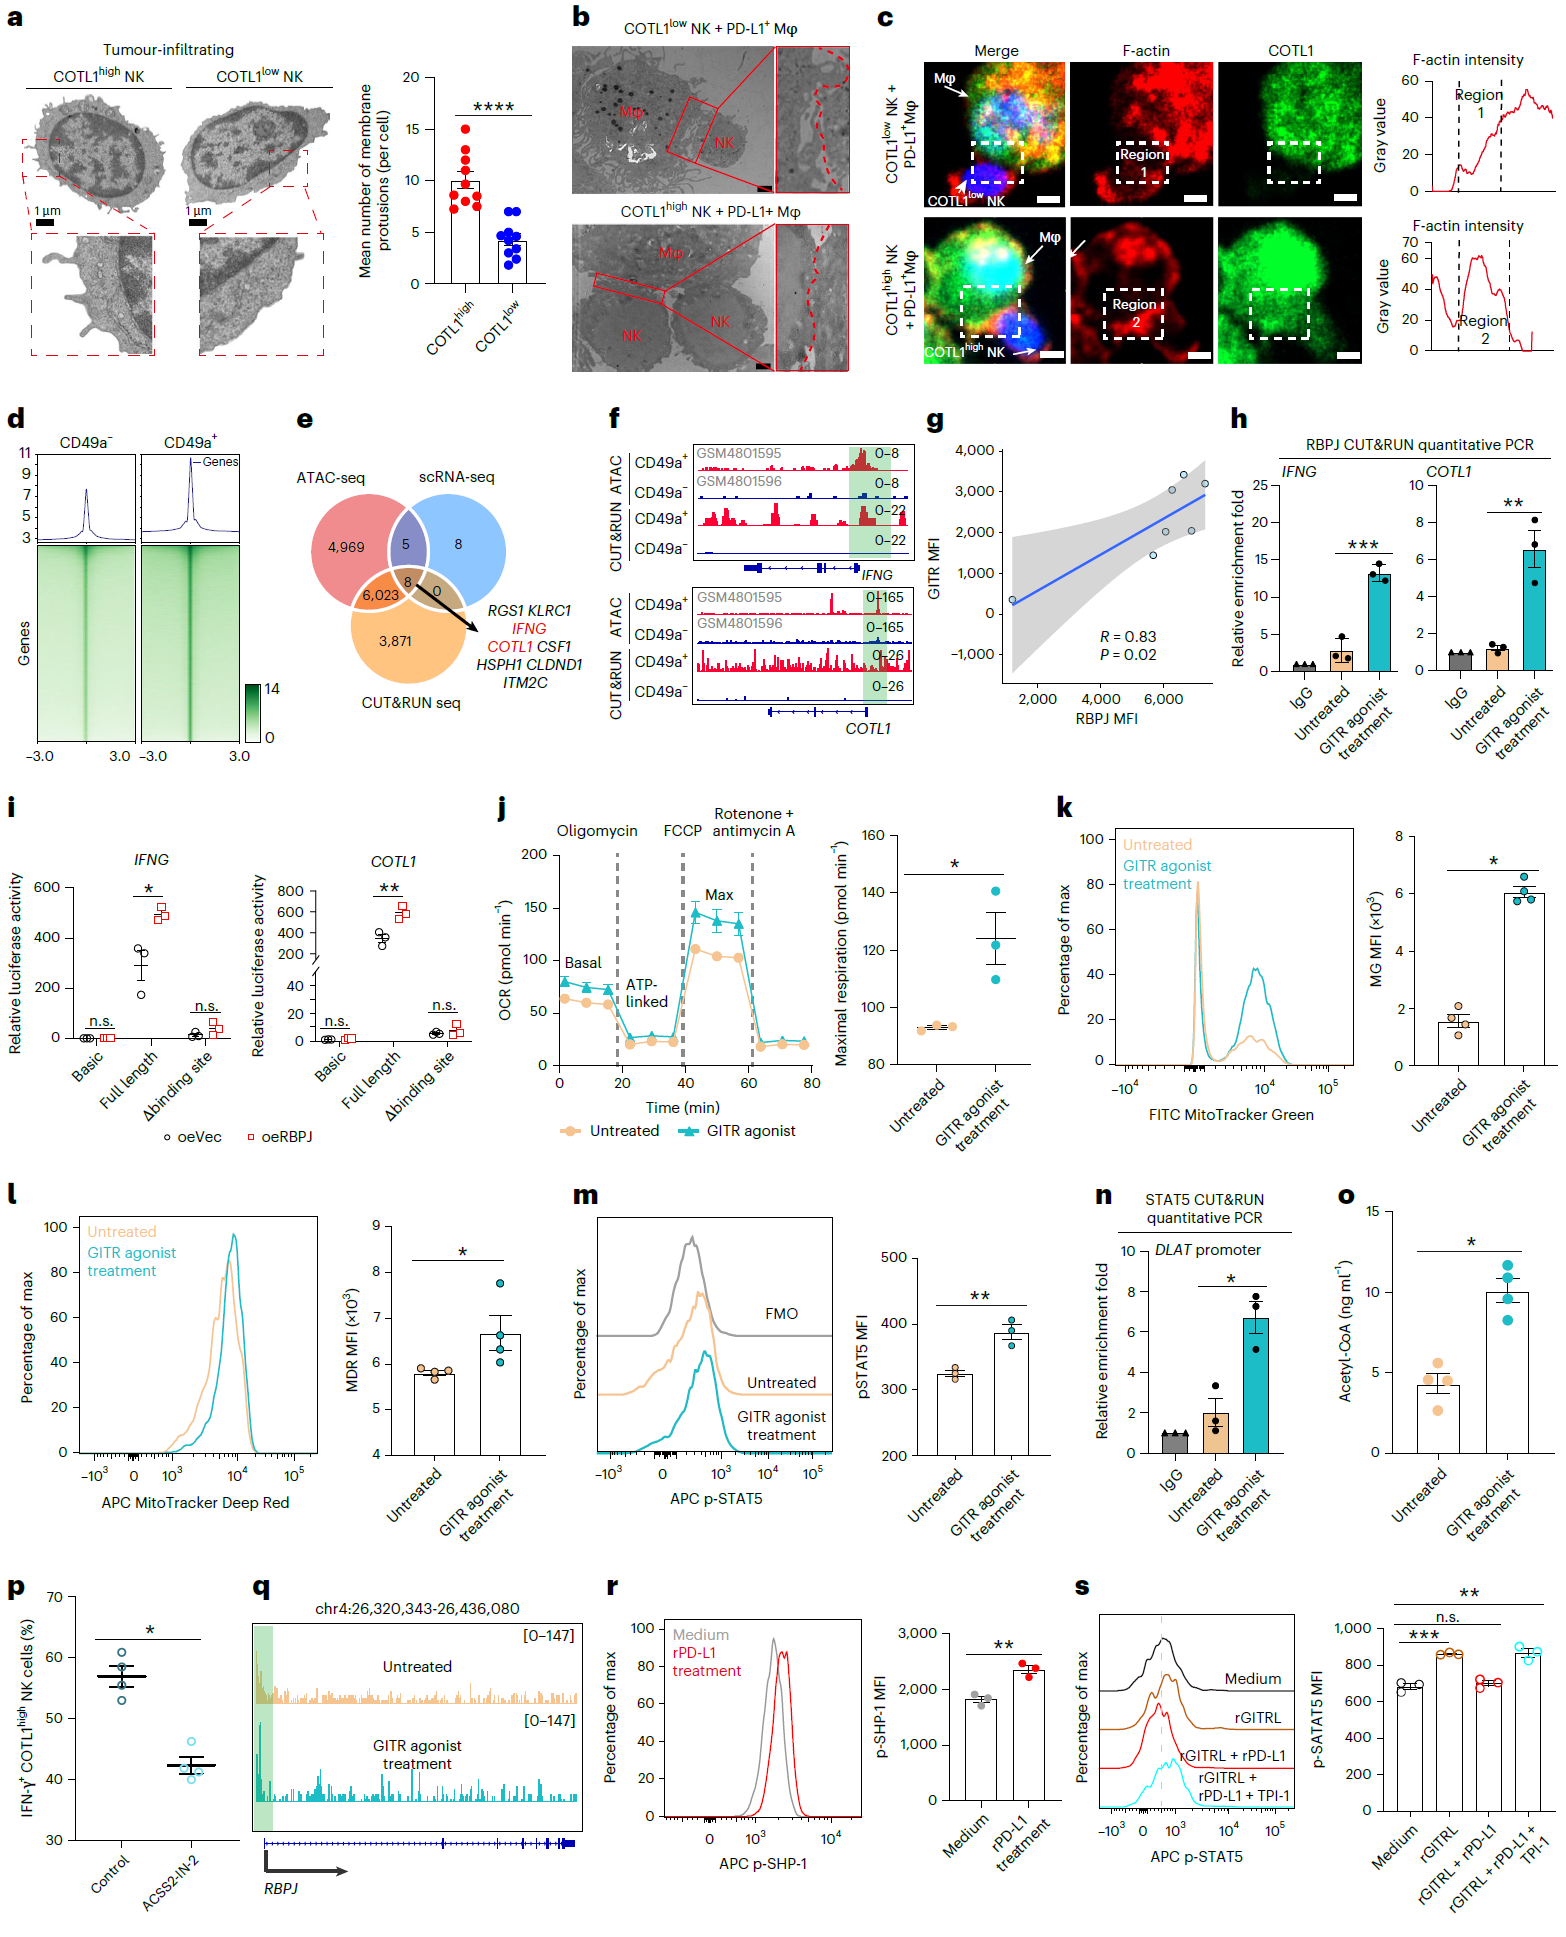
图5. GITR信号通过代谢-表观遗传调控启动COTL1high NK细胞的IFN-γ产生
6. GITR激活与PD-1/PD-L1阻断在针对tsMHC-Iimpaired 肝细胞癌中具有协同作用
基于上述机制,作者提出联合GITR激动剂(DTA-1)与αPD-L1的治疗策略。在Hep-53.4原位肝癌模型中,GITR激动剂(DTA-1)与αPD-L1联合治疗显著优于任一单药,能同时增加具有效应功能的IFN-γ+CD49a+CD49b- NK细胞和IFN-γ+CD8+ T细胞的比例,显著上调MHC-I的表达,并降低Treg细胞的频率和抑制能力(图6a-f)。为证实该协同效应主要依赖于COTL1high NK细胞,作者在Zfp683缺陷小鼠中重复了上述治疗。结果显示,无论是αPD-L1单药还是联合治疗,其抗肿瘤疗效在Zfp683⁻/⁻小鼠中均完全消失,且联合治疗对CD8+ T细胞功能的增强效应同样依赖于该NK细胞亚群的存在(图6g-j)。为进一步验证,作者将GITR敲除(sgTnfrsf18)的NK细胞注射至NK细胞缺陷小鼠(E4bp4⁻/⁻)中,发现GITR缺陷的NK细胞无法介导有效的肿瘤控制,证实了NK细胞自身GITR信号的不可或缺性(图6k,l)。最后,利用人源肝癌组织的离体培养(EVOC)体系,作者证实αPD-L1与GITR激动剂联合用药能显著抑制肿瘤增殖(Ki-67降低)、诱导凋亡(cleaved caspase 3升高)并上调tsMHC-I表达,而αPD-L1单药则无此效应(图6m-p)。这些发现表明,将GITR激动剂与αPD-L1治疗联合应用,可能克服tsMHC-Iimpaired HCC患者的免疫治疗耐药性。
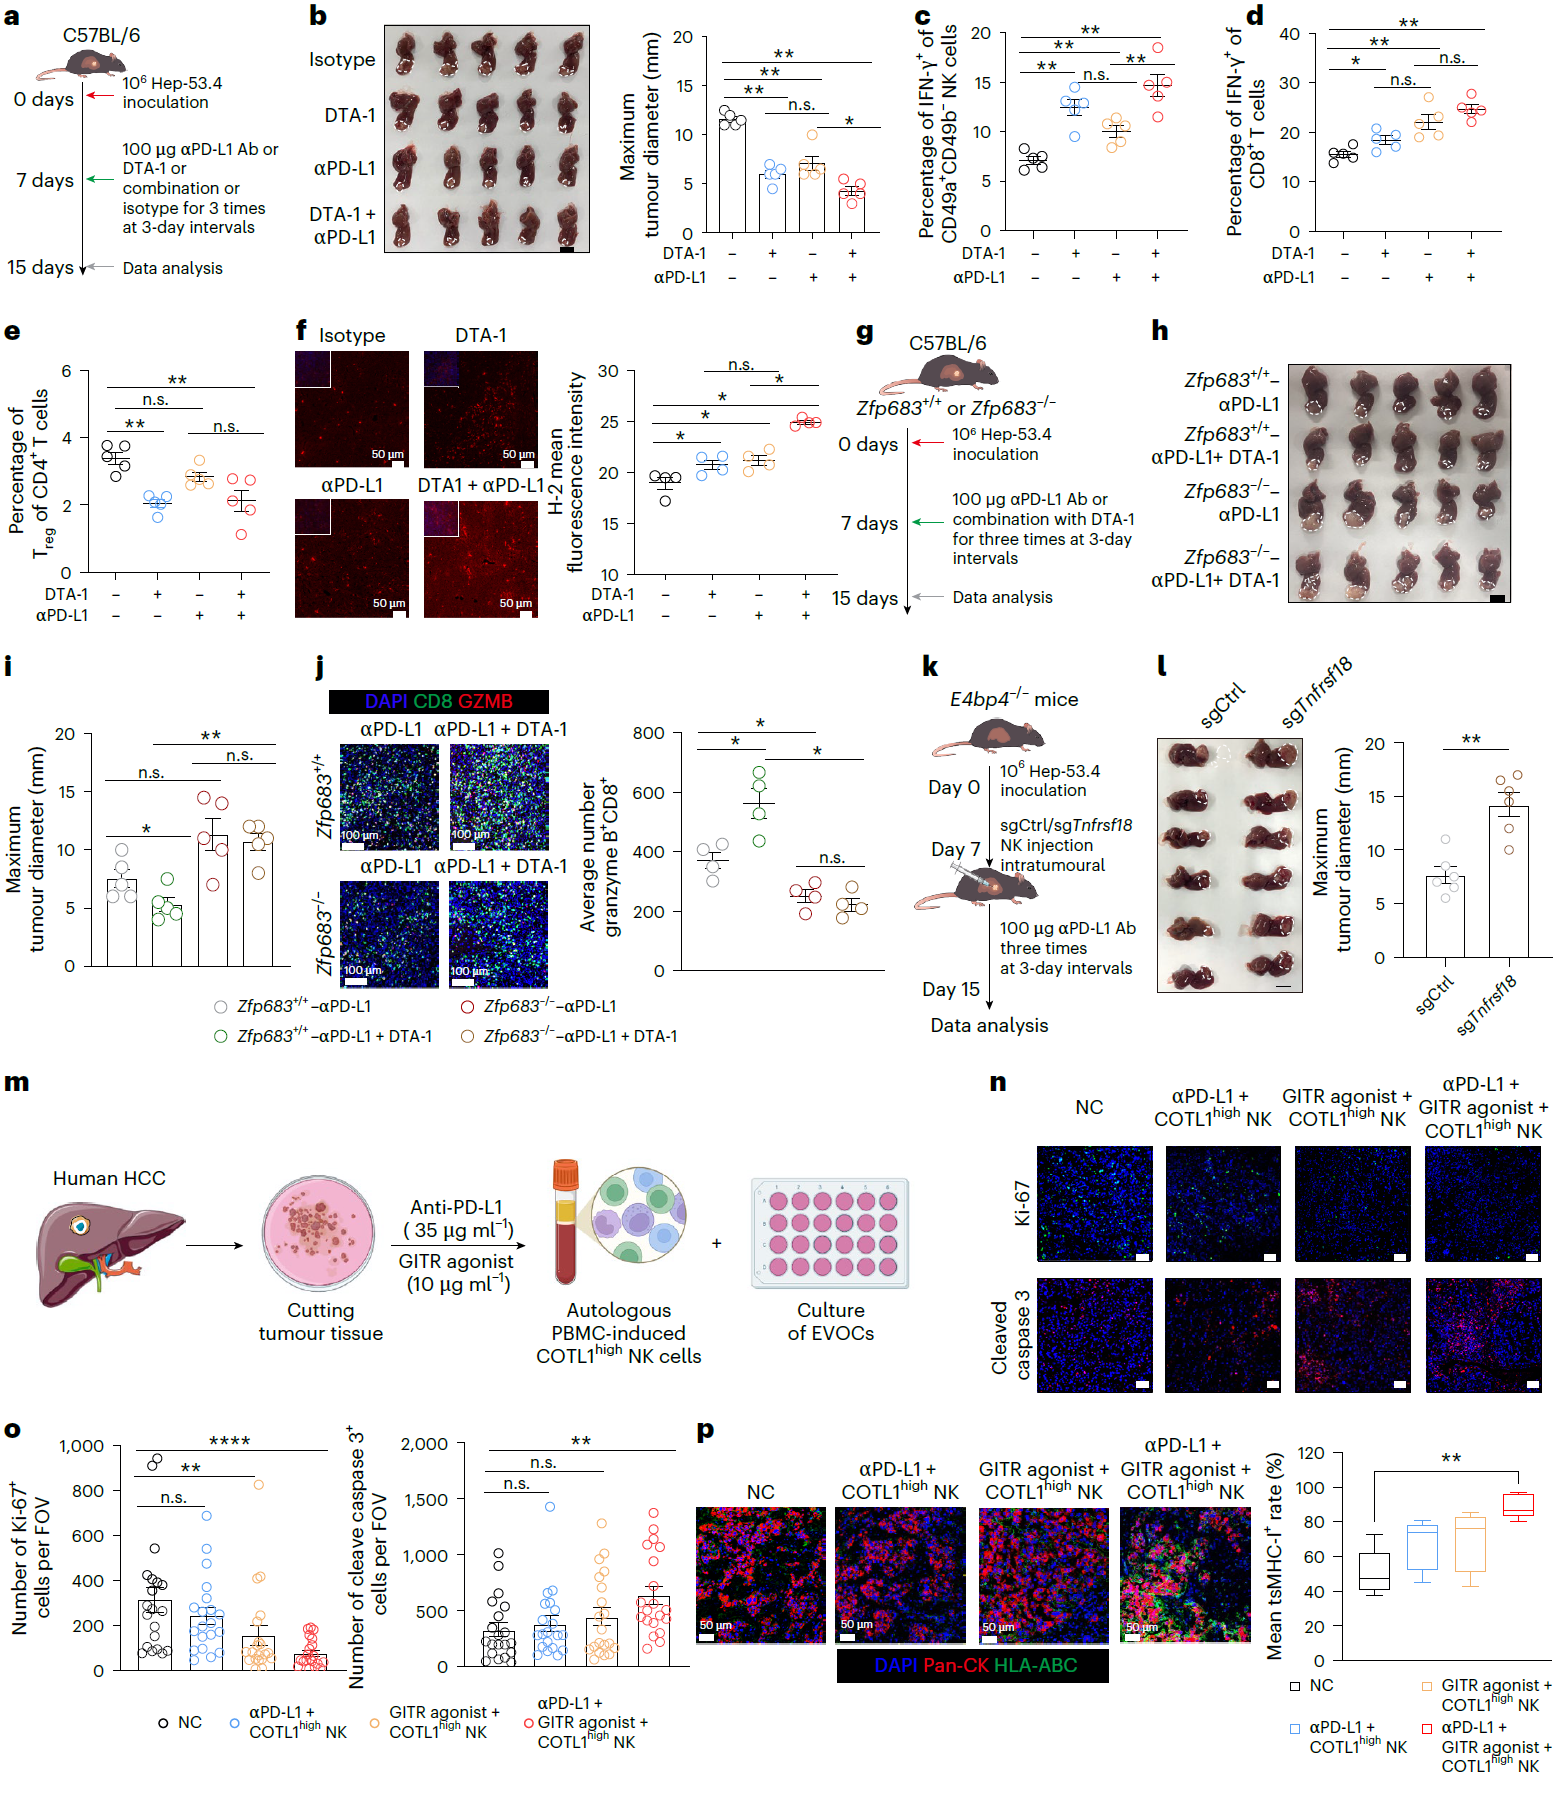
图6. 联合靶向T细胞与COTL1high NK细胞可增强tsMHC-Iimpaired HCC的免疫治疗应答
7. COTL1high NK细胞特征可预测多种tsMHC-Iimpaired实体瘤中更好的生存率及ICB应答
在证实COTL1high NK细胞-GITR信号轴在肝癌中的治疗价值后,作者进一步评估了该亚群在多种实体瘤中的治疗意义。通过对6种实体瘤的单细胞数据整合分析,发现COTL1high NK细胞样表型广泛存在于肺癌、胆管癌、头颈鳞癌等多种肿瘤中,且其浸润水平与多数实体瘤患者的总生存期呈正相关(图7a-d)。在多个独立ICB治疗队列中,无论是肺癌还是黑色素瘤的tsMHC-I缺陷患者,响应者均具有显著更高的COTL1high NK细胞特征评分(图7e,f)。空间转录组分析显示,在鼻咽癌ICB响应者中,COTL1high NK细胞与GITRL+ 巨噬细胞呈现高度空间共定位,而非响应者中则未见此现象(图7g)。更重要的是,在涵盖非小细胞肺癌、结直肠癌、肾癌和Merkel细胞癌的4个独立ICB治疗单细胞数据集中,作者同样发现tsMHC-I缺陷但仍对ICB响应的患者中富集了COTL1high NK细胞(图7h,i)。这些跨癌种、多平台的数据一致表明,COTL1high NK细胞-GITRL+巨噬细胞互作轴是决定tsMHC-Iimpaired肿瘤ICB疗效的通用机制,为该联合治疗策略的广泛临床应用提供了坚实的证据支持。
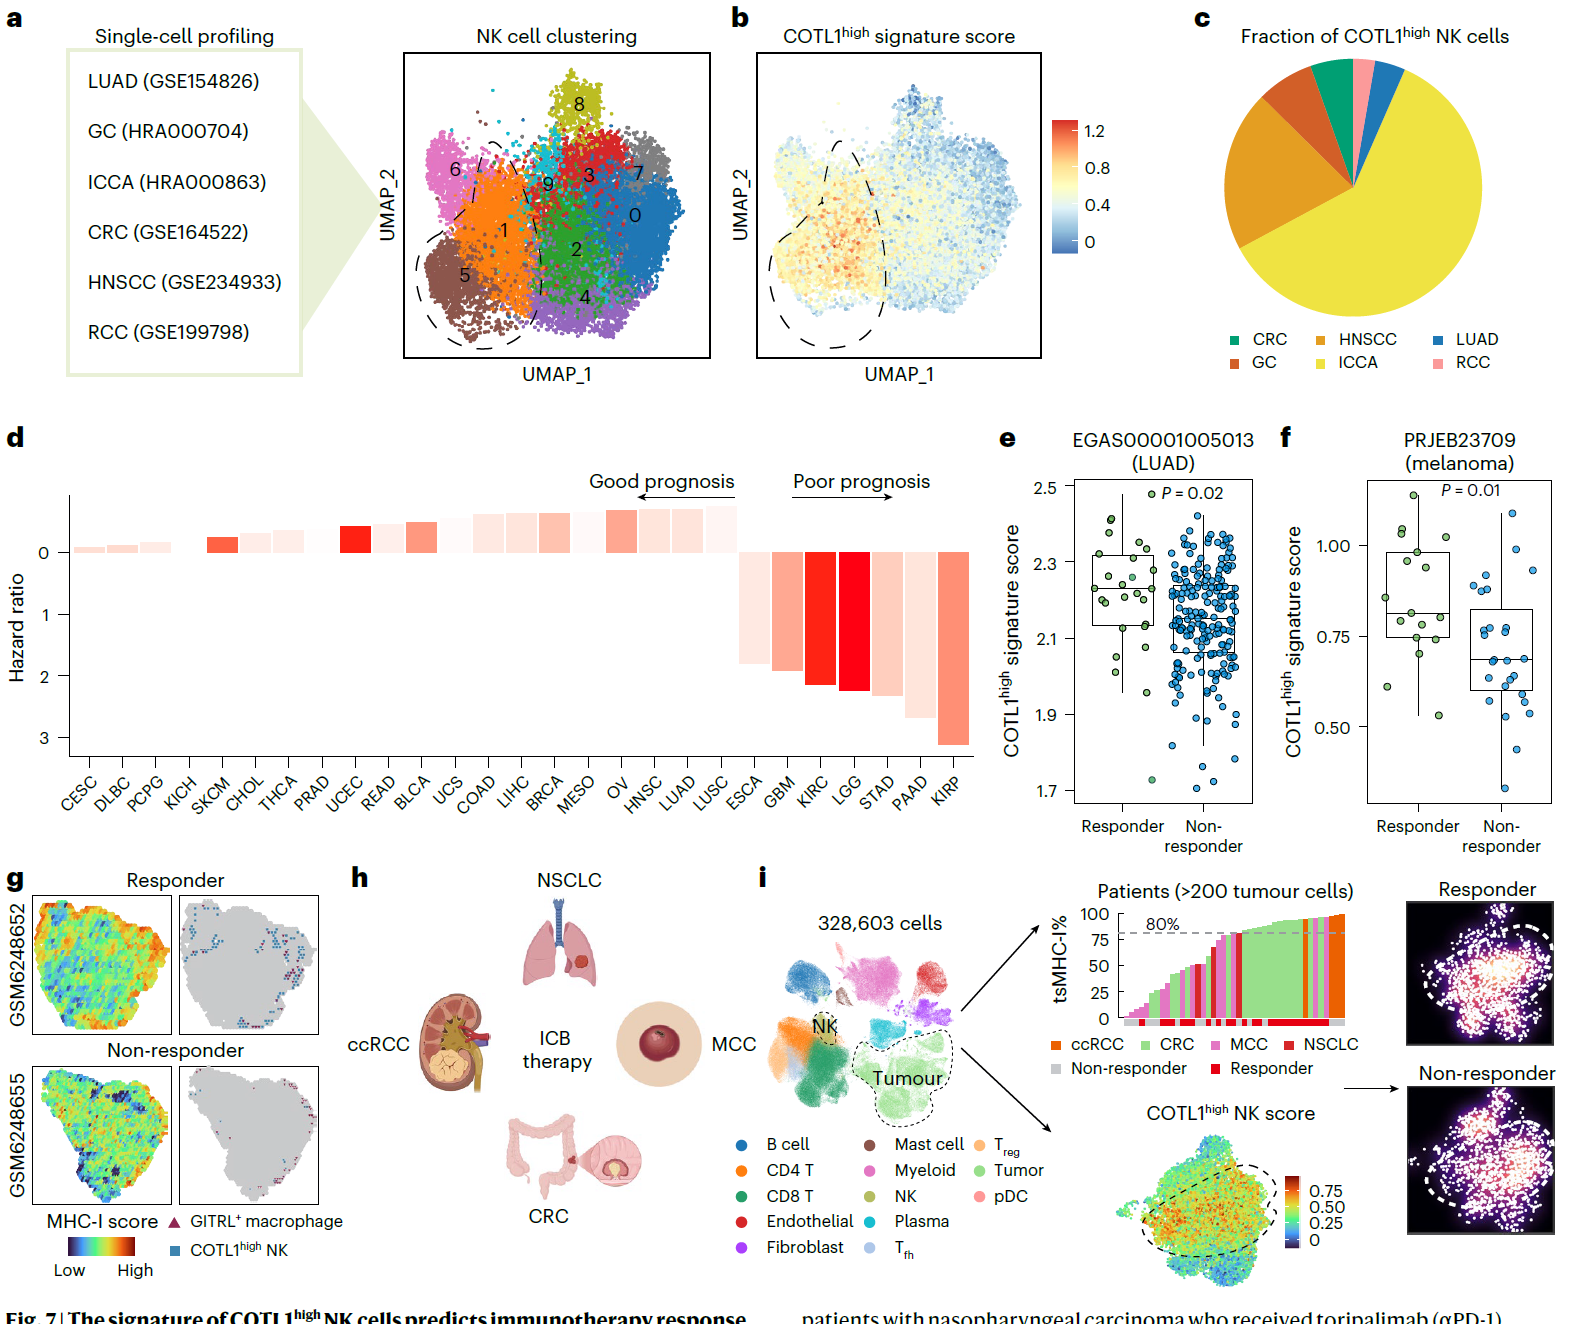
图7. COTL1high NK细胞的标志可预测人类MHC-Iimpaired肿瘤的免疫治疗反应
综上所述,本研究揭示了一种新的免疫治疗机制:在肿瘤特异性MHC-I分子受损的癌症中,αPD-1/PD-L1治疗可通过解除肿瘤中对GITRL-GITR共刺激轴的抑制,激活COTL1high NK细胞亚群,从而代偿性地上调肿瘤MHC-I,并对ICB产生应答。这一调控轴不仅解释了为何部分患者在抗原呈递受损的情况下仍对ICB治疗产生应答,同时也为联合应用GITR激动剂与PD-1/PD-L1阻断剂以挽救原本耐药环境中的抗肿瘤免疫提供了理论依据。因此,这一免疫通路的发现为临床上克服tsMHC-Iimpaired肿瘤的免疫治疗耐药提供了明确的联合用药新策略。
本研究的机制示意图




 8888